Öz
Amaç:
Neonatal kolestaz, hayatın ilk aylarında başlayan, safra yapımı veya ekskresyonunda bozulma sonucu direkt bilirubin artışı ve sarılıkla seyreden bir durumdur. Hastalara erken ve doğru tanı konulması tedavi başarısı ve prognoz açısından önemlidir. Bu çalışmada, neonatal kolestaz nedeniyle izlenmiş hastaların; demografik özellikleri, etiyolojik faktörleri, klinik bulguları, tedavi ve son durumlarını incelemeyi ve karaciğer nakli yapılan olguların etiyolojik faktörlerini belirlemeyi amaçladık.
Yöntemler:
Çalışmaya, Ocak 2005-Ocak 2018 yılları arasında neonatal dönemde (<6 ay) kolestaz tanısı alıp kliniğimizde en az altı ay süreyle takip edilen hastalar dahil edildi. Hastaların klinik seyirleri ve son durumları dosya kayıtlarından geriye dönük olarak incelenerek kaydedildi.
Bulgular:
Çalışmaya alınan 131 hastada (%61,1 erkek) sarılığın başlangıç yaşı ortanca 6 gündü (aralık: 1-180 gün). Hastaların 99’u (%75,6) intrahepatik kolestaz, 32’si (%24,4) ekstrahepatik kolestaz grubundaydı. İntrahepatik kolestaz grubunda; en sık total parenteral nütrisyon ilişkili kolestaz (%27,3), ekstrahepatik kolestaz grubunda en sık biliyer atrezi (%71,9) tespit edildi. Başlıca diğer nedenler; sistemik (%19,1), metabolik (%12,2), herediter kolestatik hastalıklar (%9,9) ve enfeksiyöz (%7,6) nedenlerdi. Biliyer atrezi hastalarında Kasai portoenterostomi zamanı ortanca 64 gündü (aralık: 28- 180 gün). En yüksek (%44) mortalite oranı sistemik hastalık ilişkili kolestaz olgularındaydı. Karaciğer nakli (n=21, %16) en sık biliyer atrezili hastalara uygulandı.
Sonuç:
Neonatal kolestazda erken tanı ve zamanında tedavi; mortalite, morbidite ve optimal prognoz için çok önemlidir. Akolik dışkı varlığı, matürite, sarılığın erken başlangıcı ve yüksek gama-glutamil transferaz seviyeleri biliyer atreziyi düşündürmelidir. Erken cerrahi gerektiren biliyer atrezi ve tedavisi mümkün olan metabolik hastalıkların tanısı önemli olup karaciğer nakli bu hasta gruplarında sağkalım oranını artıran bir tedavi yöntemidir.
Anahtar Kelimeler: Biliyer atrezi, nakil, neonatal kolestaz
BULGULAR
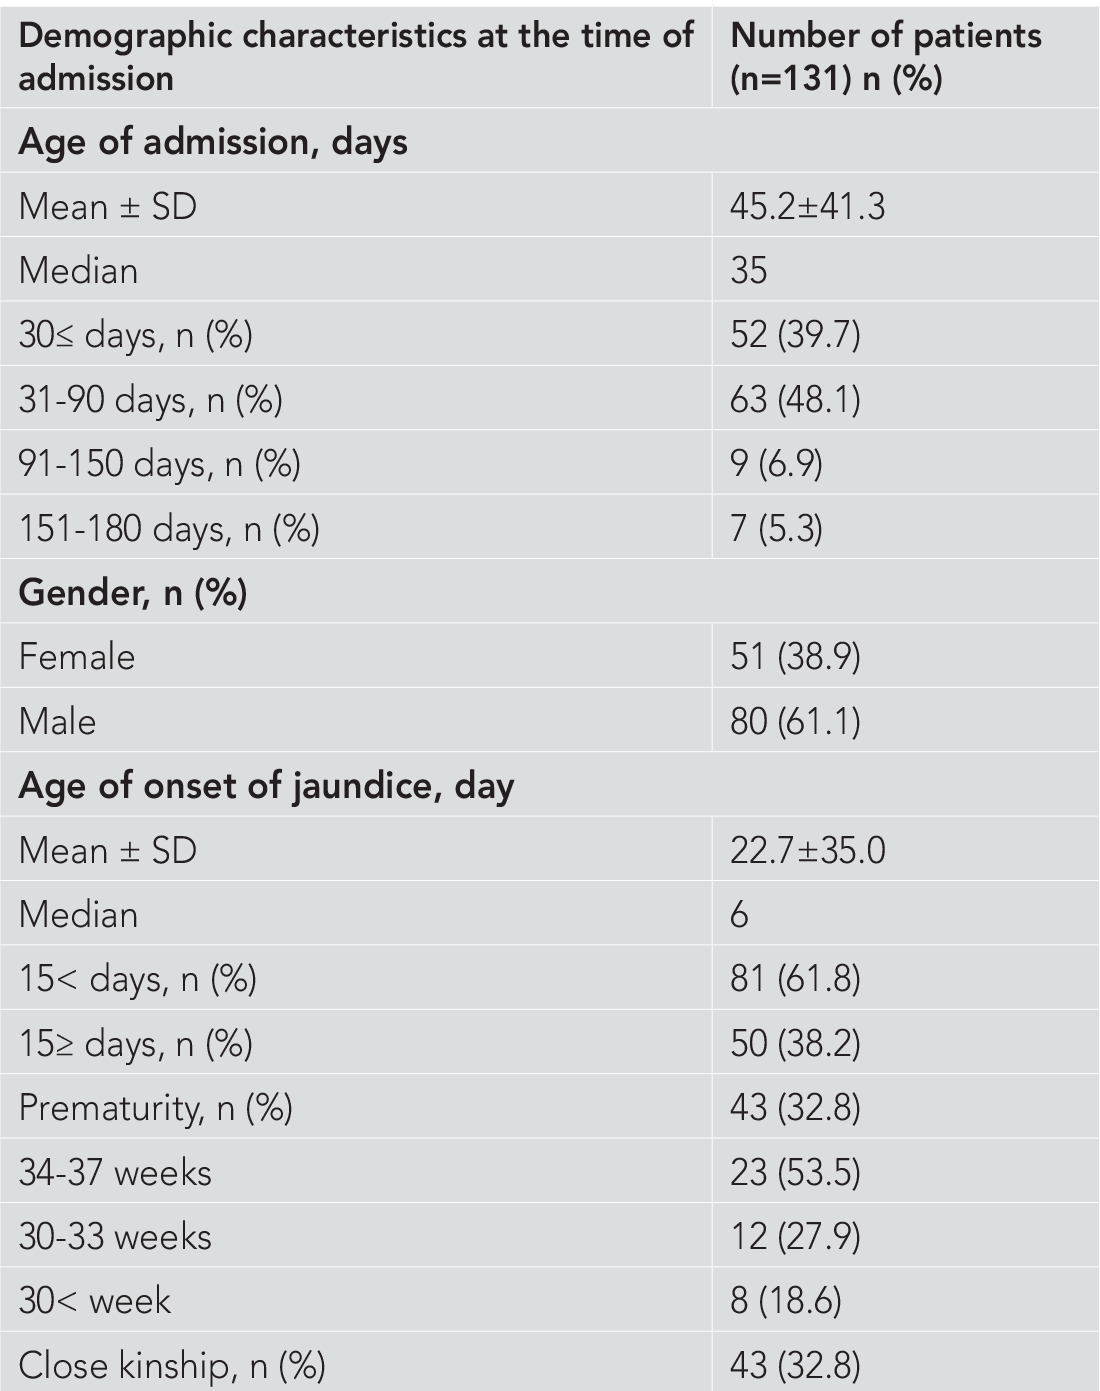
Çalışmaya toplam 131 hasta alındı [%61,1 erkek, ortanca yaş; 35 gün (aralık: 1-180 gün)]. Hastaların sarılık başlangıç yaşı ortanca; 6 gün (aralık: 1-180 gün) idi. Kırk üç hastada (%32,8) prematürite, 43 hastada ise (%32,8) anne baba arasında akrabalık öyküsü mevcuttu. Sarılık dışında tespit edilen bulgular; hepatomegali (n=102, %77,9), splenomegali (n=48, %36,6), akolik dışkı (n=46, %35,1), umbilikal herni (n=9, %6,9), ekstremite anomalisi (n=7, %5,3) ve atipik yüz görünümü (n=7, %5,3) idi. Hastaların başvuru anındaki demografik ve klinik özellikleri bulguları ’de gösterilmiştir.
Hastalar tanılarına göre iki gruba ayrıldı. 32 (%24,4) hastada ekstrahepatik kolestaz, 99 (%75,6) hastada ise intrahepatik kolestaz tespit edildi. Hastaların son tanıları ’de gösterilmektedir.
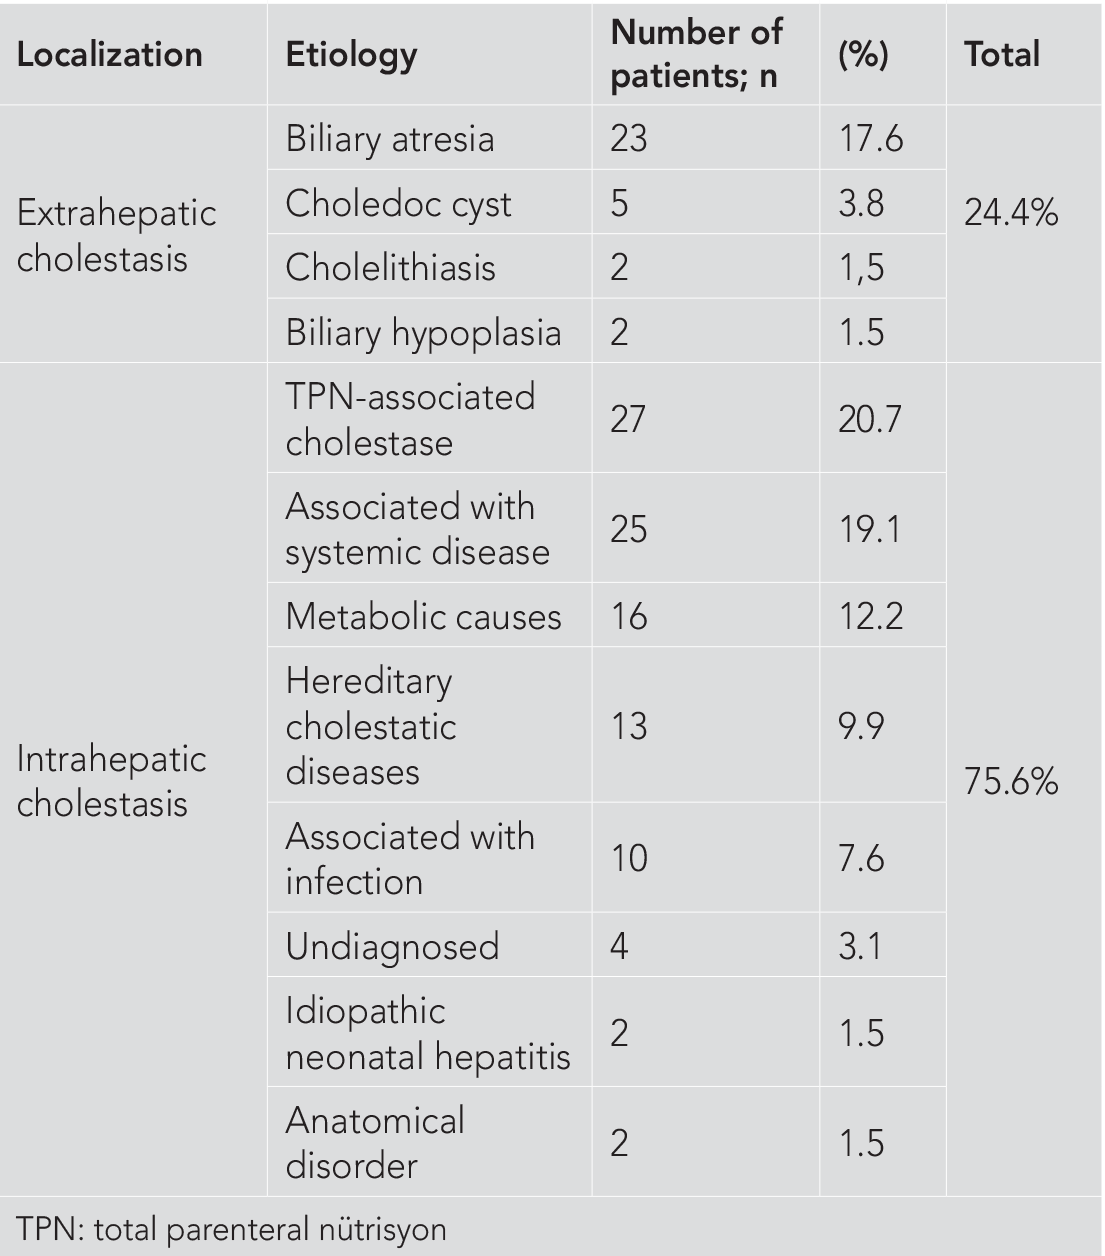
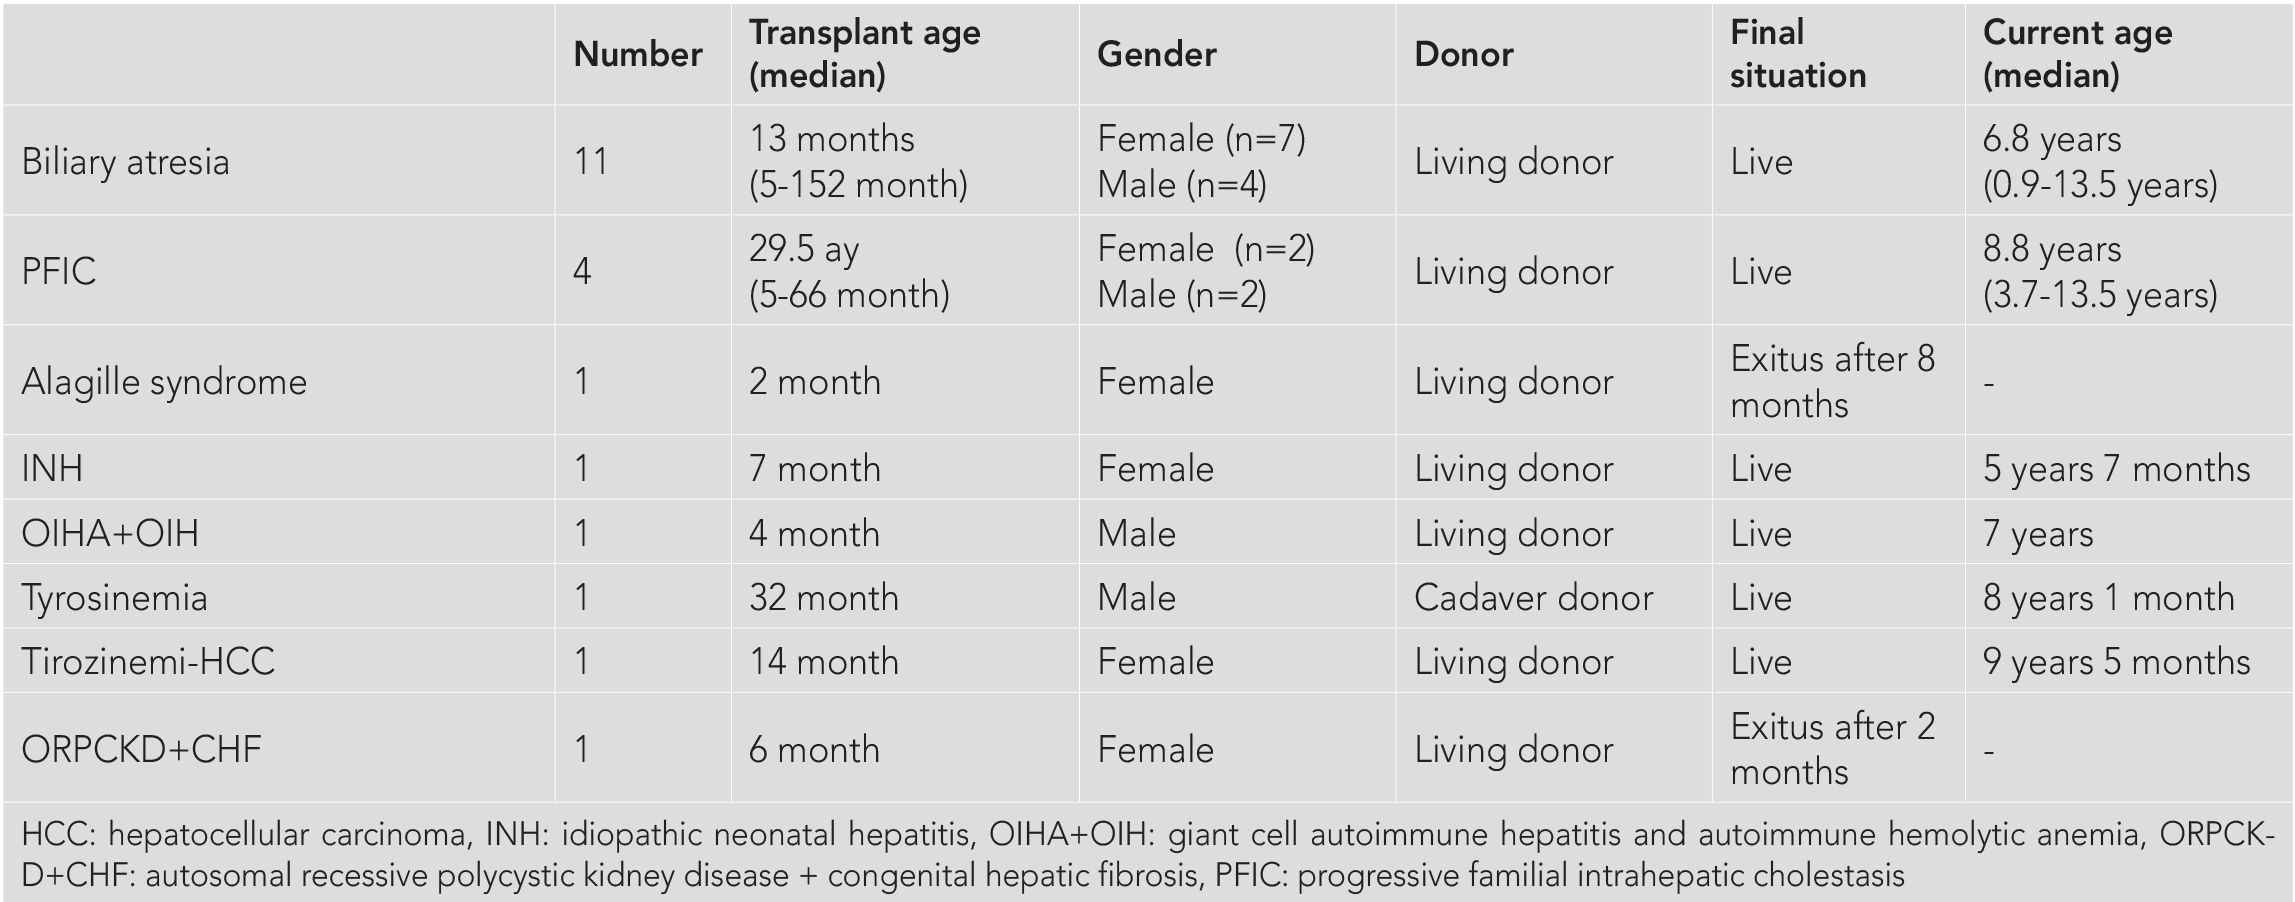
Ekstrahepatik kolestazlı hastaların %71,9’unu, tüm kolestazlı hastaların ise %17,6’sını BA (n=23) oluşturmaktaydı. BA olan hastaların 22’sine (%95,7) intraoperatif kolanjiyografi ile tanı konulduktan sonra Kasai portoentrostomi yapıldı. Kasai portoentrostomi yapılma yaşı ortalama 68,6±33,5 (ortanca: 64 gün, aralık: 28-180) gündü. Bir hastaya (%4,3) geç başvurduğu için (225. gün) Kasai operasyonu yapılamadan takibinde karaciğer nakli uygulandı. Kasai operasyonu yapılan 22 hastanın 10’una (%43,5) karaciğer nakli yapıldı (hepsi canlı donör). Nakil yapılan hastaların tümü (n=11, %47,8) yaşamakta olup şimdiki yaşları ortanca 6,8 yıldır (aralık: 0,9-13,5 yıl). Nakil yapılmayan 12 hastanın üçü (%25) nakil için listede beklemekte iken dekompanse siroz nedeni ile kaybedildi. Yaşayan dokuz hastanın (%39,1) karaciğer fonksiyonları değerlendirildiğinde; yedi hasta (%30,4) kompanse siroz, iki hasta (%8,7) ise dekompanse siroz nedeni takip edilmektedir. Tüm BA hastaları içinde eksitus olan üç (%13) hasta, sağ kalan 20 (%87) hasta vardır. Diğer ekstrahepatik kolestaz nedenleri (n=9); koledok kisti (n=5), biliyer hipoplazi (n=2) ve kolelitiazis (n=2) idi. Koledok kisti olan beş hastaya kistektomi, biliyer hipoplazisi olan bir hastaya eksternal drenaj, kolelitiazisi olan bir hastaya kolesistektomi uygulanmış olup diğer hastalar medikal tedavi ile takip edildi.
İntrahepatik kolestaz grubundaki hastaların çoğunu TPN ilişkili kolestaz oluşturmaktaydı (n=27, %27,3). Olguların 21’i (%77,8) prematür olup TPN endikasyonları; nekrotizan enterokolit (NEK) (n=13, %48,1), kısa barsak sendromu (n=7, %36), sepsis (n=5, %18,5), Pierre-Robin varyantı (n=1, %3,7) ve anatomik problemlerdi (n=1, %3,7). Hastalara tedavi protokolü olarak siklik yağ desteği (n=27, haftada üç gün 1 gr/kg/gün lipid), ursodeoksikolik asit (n=22, 15 mg/kg/gün), N-asetilsistein (n=4, 5 mg/kg/saat-5 gün), omega-3 (n=1, 1-2 mL/kg) tedavisi verildi. Takibinde, beş hasta sepsis nedeniyle kaybedildi (ikisi mantar sepsisi, üçü kataterle ilişkili sepsis). Yaşayan hastaların (n=22, %77,8) ortalama izlem süresi ortanca 5,6 yıl (aralık: 1-11,5 yıl) olup son başvurularında karaciğer fonksiyon testleri normaldi.
Metabolik hastalıklar grubunda (n=16, %16,2); dört hasta (%25) galaktozemi (homozigot Q188R mutasyon), dört hasta (%25) tirozinemi, iki hasta (%12,5) kistik fibrozis (CFTR geni; p.F508del homozigot mutasyon), bir hasta (%6,3) Wollman hastalığı tanısı aldı. Beş hasta (%31,3) ise metabolik testlerinde non-spesifik değişiklikler, akrabalık öyküsü, bebek ölüm öyküsü, koagülopati ve asit olması nedeniyle olası metabolik hastalık olarak nitelendirildi. Tüm hastaların tedavileri incelendiğinde; galaktozemisi olan hastalara laktozsuz diyet, tirozinemisi olan hastalara diyet ve NTBC (1 mg/kg), kistik fibrozisi olan hastalara ise medikal tedavi (pakreatik enzim replasmanı, orta zincirli trigliserid yağ desteği ve A, D, E, K vitamini) başlandı. Hastaların takibinde; 10 hastaya medikal tedavi ve diyet uygulanmış olup Wollman hastalığı olan ve olası metabolik hastalık kabul edilen üç hasta (n=4, %25) kaybedildi. Tirozinemisi olan iki hastanın birine hepatoselüler karsinom, diğerine ise dekompanse siroz nedeniyle karaciğer nakli yapıldı (biri kadavradan, biri anneden canlı donör).
Herediter kolestatik sendromlu hastaların (n=13, %13,1); yedisi (%53,8) progresif familyal intrahepatik kolestaz (PFİK, üçer hastada ABCB4 gen; p.Ala953Asp homozigot mutasyon-PFİK-3 ve ABCB11 gen; p.E1302 homozigot mutasyon-PFİK-2, bir hastada ATP8B1 gen; 18q21.31 homozigot mutasyon-PFİK-1), altısı (%46,2) Alagille sendromu tanısı aldı. Toplam beş hastaya karaciğer nakli uygulandı. Nakil yapılan PFİK hastalarının (n=4, %57,1) nakil sırasındaki yaşı ortanca 29,5 ay (aralık: 5-66 ay) olup tümü yaşamakta ve şuanki yaşları ortanca 8,8 yıldır (aralık: 3,7-13,5 yıl). Alagille sendromu olan hastaların birine (%16,7) iki aylıkken karaciğer nakli (canlı donör) yapıldı ancak nakilden sekiz ay sonra organ rejeksiyonu nedeni ile kaybedildi. Nakil yapılmayan beş hastanın (%83,3) ikisi nakil için listede beklemekte iken kaybedildi. Yaşayan hastaların (n=3) ortalama izlem süresi ortanca 9,7 yıldır (aralık: 9,2-10,2 yıl).
Enfeksiyöz gruptaki hastalar (n=10, %10,1) tüm kolestazlı hastaların %7,6’sını oluşturmaktaydı [konjenital CMV (n=4, %40), toksoplazma enfeksiyonu (n=1, %10) ve sepsis ilişkili kolestaz (n=5, %50)]. Sepsisi olan hastaların dördünde piyelonefrit Escherichia coli (E. coli), birinde ise nazokomiyal sepsis mevcuttu. Bu hastalardan ikisi [%20, CMV (n=1), nazokomiyal sepsis (n=1)] kaybedildi.
Sistemik hastalık ile ilişkili kolestaz grubundaki hastalar (n=25, %25,3) tüm kolestazlı hastaların ise %19,1’ini oluşturmaktaydı. Bu hastaların sekizinde (%32) genetik-kromozomal hastalık [artrogripozis-renal disfonksiyon-kolestaz (ARC) (n=3), Down sendromu (n=1), trizomi 13 (n=1) ve genetik sendrom (n=3, multipl konjenital anomali)], yedisinde (%28) endokrinopati [konjenital hipotiroidizm (n=5), hipopitütarizm (n=1), adrenal yetmezlik (n=1)], dokuzunda (%36) hematolojik-immünolojik hastalıklar [kronik hemolitik hastalık (n=4), neonatal hemokromatozis (n=2), hemofagositik lenfohistiyositoz (HLH, n=1), immün yetmezlik (CVID, n=1), otoimmün dev hücreli hepatit ve otoimmün hemolitik anemi (n=1)] ve birinde ise (%4) konjenital kalp hastalığı (sol ventrikül hipertrofisi, aort kapak displazisi, pulmoner stenoz) mevcuttu. Genel olarak bakıldığında, en yüksek mortalite (n=11, %44) bu grupta olup kaybedilen hastaların; altısında genetik-kromozomal hastalık (üçer hasta genetik sendrom ve ARC), birinde endokrinopati (konjenital hipotroidi), üçünde hematolojik-immünolojik hastalık (biri HLH, biri neonatal hemokromatozis, diğeri immün yetmezlik) ve birinde ise konjenital kalp hastalığı bulunmaktaydı. Bu grupta sadece bir hastaya (otoimmün dev hücreli hepatit+ otoimmün hemolitik anemi) dekompanse siroz nedeniyle dört aylıkken karaciğer nakli (canlı donör) yapıldı. Nakil yapılan hasta yaşamakta ve ortalama izlem süresi 6 yıldır.
Anatomik bozukluk ile ilişkili kolestaz grubundaki hastalar (n=2, %2), tüm kolestazlı hastaların %1,5’ini oluşturmaktaydı. Bu hastalarda sarılığın başlangıcı ortanca 35 gün (aralık: 1-68 gün) idi. Hastalardan biri Caroli sendromu tanısı aldıktan beş gün sonra kaybedildi. Diğer hastaya, konjenital hepatik fibrozis ve otozomal resesif (OR) polikistik böbrek hastalığı tanısı ile izlenmekte iken dekompanse siroz nedeni ile karaciğer nakli (canlı donör) yapılmış olup nakil sonrası sepsis nedeni ile hasta kaybedildi.
İdiyopatik neonatal hepatit grubu (n=2, %2) tüm kolestazlı hastaların %1,5’ini oluşturmaktaydı. Klinik ve laboratuvar bulguları özel bir hastalık grubuna uymayan ve kolestaz etiyolojisine yönelik yapılan tetkiklerde herhangi bir neden saptanamayan hastalar İNH olarak değerlendirildi. Fizik muayenede tüm hastalarda hepatomegali ve splenomegali vardı. İNH hastalarının birine (%50) yedi aylıkken karaciğer nakli yapıldı (canlı donör). Diğer hastanın karaciğer fonksiyonları normal olup takibine devam edilmektedir.
Tanı konulamayan dört hasta (%4) tüm kolestazlı hastaların %3,1’ini oluşturmaktaydı. Bu hastalardan biri (%25) iki aylıkken kaybedilmiş olup etiyolojisi bulunamadı. Yaşayan hastaların ortalama izlem süresi ortanca 5,8 yıl (aralık: 0,9-10,7 yıl) idi. Takibinde yaşayan üç hastanın karaciğer fonksiyonları tamamen normale döndü.
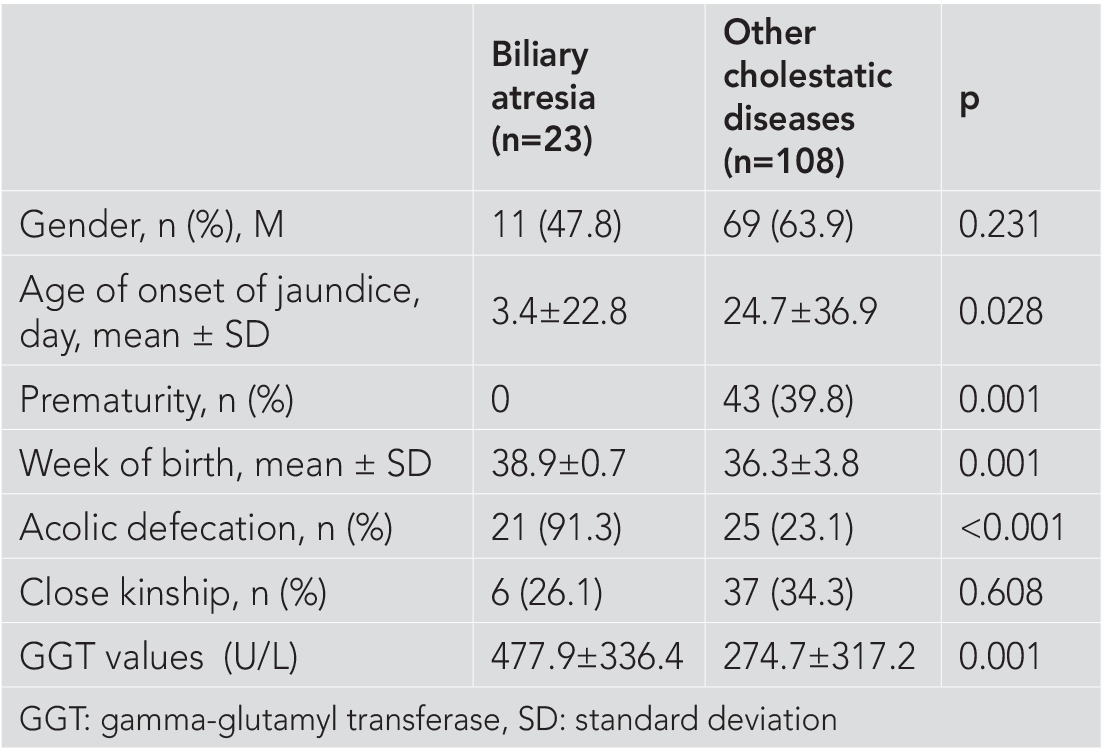
BA ve diğer hastalıklar karşılaştırıldığında; cinsiyet ve akrabalık açısından anlamlı fark bulunmazken, akolik dışkılama, sarılık başlangıç yaşı, gebelik haftası ve gama-glutamil transferaz (GGT) seviyesinde anlamlı fark tespit edildi (p<0,001, p=0,028, p=0,001 ve p=0,001, sırasıyla) ().
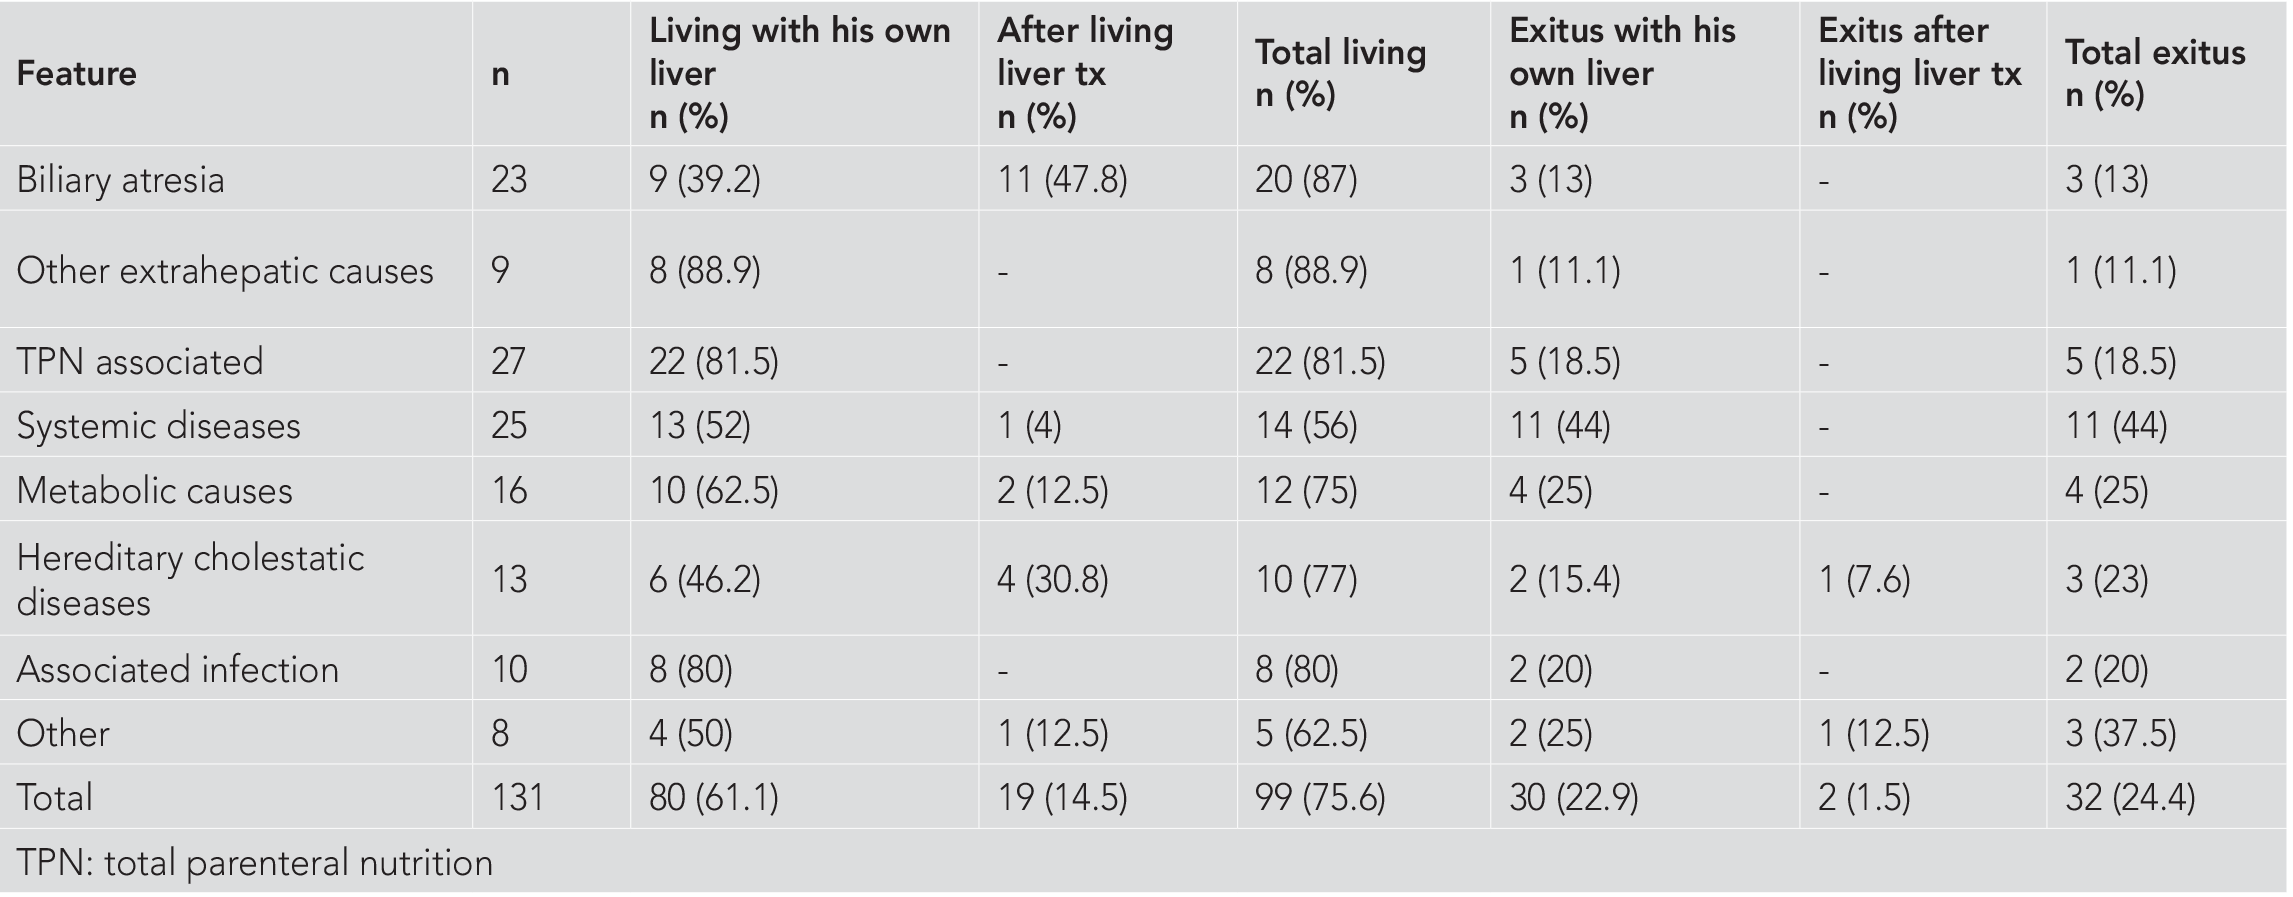
Hastaların son durumları değerlendirildiğinde; 131 hastanın 21’ine (%16) karaciğer nakli yapılmıştı (20 canlı, bir kadavra donör) (). Tüm hastaların 99’u (%75,6) yaşamakta olup (%61,1’i kendi karaciğeriyle, %14,5’i nakil sonrasında) 32’si (%24,4) kaybedilmişti (%22,9’u kendi karaciğeri ile %1,5’i nakil sonrasında). BA hastalarının hem beş yıllık, hem 10 yıllık sağkalım oranları %86 idi. En yüksek mortaliteye sahip olan sistemik hastalık ilişkili kolestaz olgularının ise beş yıllık ve 10 yıllık sağkalım oranı %56 olarak tespit edildi. Hastaların son durumları ’te gösterilmiştir.
SONUÇ
Neonatal dönemde kolestaz nedenleri çeşitlilik göstermektedir. Erken tanı ve zamanında tedavi, mortalite, morbidite ve optimal prognoz için çok önemlidir. Akolik dışkı varlığı, matürite, sarılığın erken başlangıcı ve yüksek GGT seviyeleri öncelikle BA’yı düşündürmelidir. Özellikle erken cerrahi gerektiren BA ve tedavisi mümkün olan metabolik hastalıkların tanısı önemli olup karaciğer nakli bu hasta gruplarında sağkalım oranını artıran bir tedavi yöntemidir.
Etik Komite Onayı: Çalışma için Karadeniz Teknik Üniversitesi Tıp Fakültesi Bilimsel Araştırmalar Etik Kurulu’ndan etik kurul onayı alınmıştır (onay no: 2016/128, onay tarihi: 21.09.2016).
Hasta Onamı: Hastalardan onam formu alınmıştır.
Dipnotlar
Hakem Değerlendirmesi: Editörler kurulu dışında olan kişiler tarafından değerlendirilmiştir.
Yazar Katkıları: Cerrahi ve Medikal Uygulama - E.S., E.E.Ö., H.S.Y.C., M.Ç.; Konsept - E.S., M.Ç.; Tasarım - E.S., M.Ç.; Veri Toplanması ve/veya İşlemesi - E.S., E.E.Ö., H.S.Y.C., Y.A., S.C.K., M.Ç.; Analiz ve/veya Yorum - E.S.; Literatür Taraması - E.S., M.Ç.; Yazan - E.S., M.Ç.
Çıkar Çatışması: Yazarların beyan edecek çıkar çatışması yoktur.
Finansal Destek: Yazarlar bu çalışma için finansal destek almadıklarını beyan etmişlerdir.
Kaynakça
Weiss AK, Vora PV. Conjugated hyperbilirubinemia in the neonate and young ınfant. Pediatr Emerg Care 2018; 34: 280-3.
Dick MC, Mowat AP. Hepatitis syndrome in infancy - an epidemiological survey with 10 year follow up. Arch Dis Child 1985; 60: 512-6.
Balistreri WF. Neonalal cholestasis. J Pediatr 1985; 106: 171-84.
Gottesman LE, Del Vecchio MT, Aronoff SC. Etiologies of conjugated hyperbilirubinemia in infancy: a systematic review of 1692 subjects. BMC Pediatr 2015; 15: 192.
Dani C, Pratesi S, Raimondi F, Romagnoli C. Italian guidelines for the management and treatment of neonatal cholestasis. Ital J Pediatr 2015; 41: 69.
Fawaz R, Baumann U, Ekong U, Fischler B, Hadzic N, Mack CL, et al. Guideline for the evaluation of cholestatic jaundice in ınfants: joint recommendations of the North American Society for pediatric gastroenterology, hepatology, and nutrition and the European Society for pediatric gastroenterology, hepatology, and nutrition. J Pediatr Gastroenterol Nutr 2017; 64: 154-68.
Balistreri WF, Bezerra JA. Whatever happened to “neonatal hepatitis”? Clin Liver Dis 2006; 10: 27-53.
Stormon MO, Dorney SF, Kamath KR, O’Loughlin EV, Gaskin KJ. The changing pattern of diagnosis of infantile cholestasis. J Paediatr Child Health 2001; 37: 47-50.
Wyllie R, Hyams JS. Pediatric gastrointestinal and liver disease, pathophysiology / diaognosis / management. In: Kay M, (ed). Saunders Elsevier, Chapter 58, 2006. p.851-68.
Sharef SW, Al-Sinani S, Al-Naamani K, Al-Zakwani I, Reyes ZS, Al-Ryhiami H, et al. Incidence and risk factors of parenteral nutrition - associated cholestasis in omani neonates: single centre experience. Sultan Qaboos Univ Med J 2015; 15: 234-40.
Belza C, Thompson R, Somers GR, de Silva D, Fitzgerald K, Steinberg K, et al. Persistence of hepatic fibrosis in pediatric intestinal failure patients treated with intravenous fish oil lipid emulsion. J Pediatr Surg 2017; 52: 795-801.
Shneider BL, Moore J, Kerkar N, Magee JC, Ye W, Karpen SJ, et al. Childhood liver disease research network. Initial assessment of the infant with neonatal cholestasis - Is this biliary atresia? PLoS One 2017; 12: e0176275. doi: 10.1371/journal.pone.0176275.
Sarı S, Egritas Ö, Baris Z. Infantile cholestatic liver diseases: retrospective analysis of 190 cases. Turk Arch Ped 2012; 47: 167-71.
Hopkins PC, Yazigi N, Nylund CM. Incidence of biliary atresia and timing of hepatoportoenterostomy in the United States. J Pediatr 2017; 187: 253-7.
Hussain MH, Alizai N, Patel B. Outcomes of laparoscopic Kasai portoenterostomy for biliary atresia: A systematic review. J Pediatr Surg 2017; 52: 264-7.
Ağın M, Tümgör M, Alkan M, Özden Ö, Satar M, Tuncer R. Clues to the diagnosis of biliary atresia in neonatal cholestasis. Turk J Gastroenterol 2016; 27: 37-41.
Morris AL, Bukauskas K, Sada RE, Shneider BL. Byler disease: early natural history. J Pediatr Gastroenterol Nutr 2015; 60: 460-6.
Tiker F, Tarcan A, Kilicdag H, Gurakan B. Early onset conjugated hyperbilirubinemia in newborn infants. Indian J Pediatr 2006; 73: 409-12.
McDiarmid SV, Anand R, Lindblad AS. Studies of Pediatric Liver Transplantation: 2002 update. An overview of demographics, indications, timing, and immunosuppressive practices in pediatric liver transplantation in the United States and Canada. Pediatr Transplant 2004; 8: 284-94.
Haberal M, Sevmis S, Karakayali H, Ozcay F, Moray G, Yılmaz U, et al. Pediatric liver transplant: results of a single center. Exp Clin Transplant 2008; 6: 7-13.
Zeytunlu M, Uğuz A, Ünalp Ö, Ergün O, Karasu Z, Günşar F, et al. Results of 1001 liver transplantations in 23 years: Ege University experience. Turk J Gastroenterol 2018; 29: 664-8.